
例题 01 四种微粒的局部空间结构
题目
根据价层电子对互斥模型,判断下列分子或者离子的空间结构不是三角锥形的是( )
A.PCl₃ B.H₃O⁺
C.HCHO D.PH₃
答案与解析
解析
逐项把孤对L与σ方向分列:
四项中心都有3个σ方向。PCl₃、H₃O⁺、PH₃为3σ1孤4域,电子域四面体,原子三角锥;HCHO为3σ0孤3域,中心局部平面三角,故选C。C=O的π不增加方向。H₃O⁺的正电荷先减1,不可漏。
本题结论
C
先认中心、连接与电荷,再数电子域;电子域模型包含孤对,分子构型只保原子的位置。杂化标签描述局部轨道模型,等电子体提供结构类比入口,两者都不能脱离适用范围直接保证所有性质。
VSEPR把中心周围的成键方向和孤电子对看作电子域,以相互排斥、尽量远离预测局部构型。双键、三键沿同一中心—配原子方向,只计1域;不表示多重键只有一对真实电子。
电子域模型保留孤对位置,原子空间构型略去孤对位置。因此4域可对应四面体电子域模型;其中1孤对给三角锥原子构型,2孤对给V形。不能把整个多中心分子的σ键总数一次归到某个中心。电子域与原子构型的区别
在本课普通闭壳层2、3、4域模型中,域数=中心σ方向数+孤对数。a从中心中性原子的价电子数起算,负电荷加、正电荷减,得到调整后的电子账;外围按题内常用配价计贡献b,H和卤素通常按1,O按2。
若外围同类且共x个:
外围不同时,将xb换成各项之和,如HCHO碳用2×1+1×2。剩余非成键电子按每对2电子计,所以除2。电荷调整是整体电子预算的方法,不表示净电荷实际全在中心;必须与Lewis连接及总电子数互核。
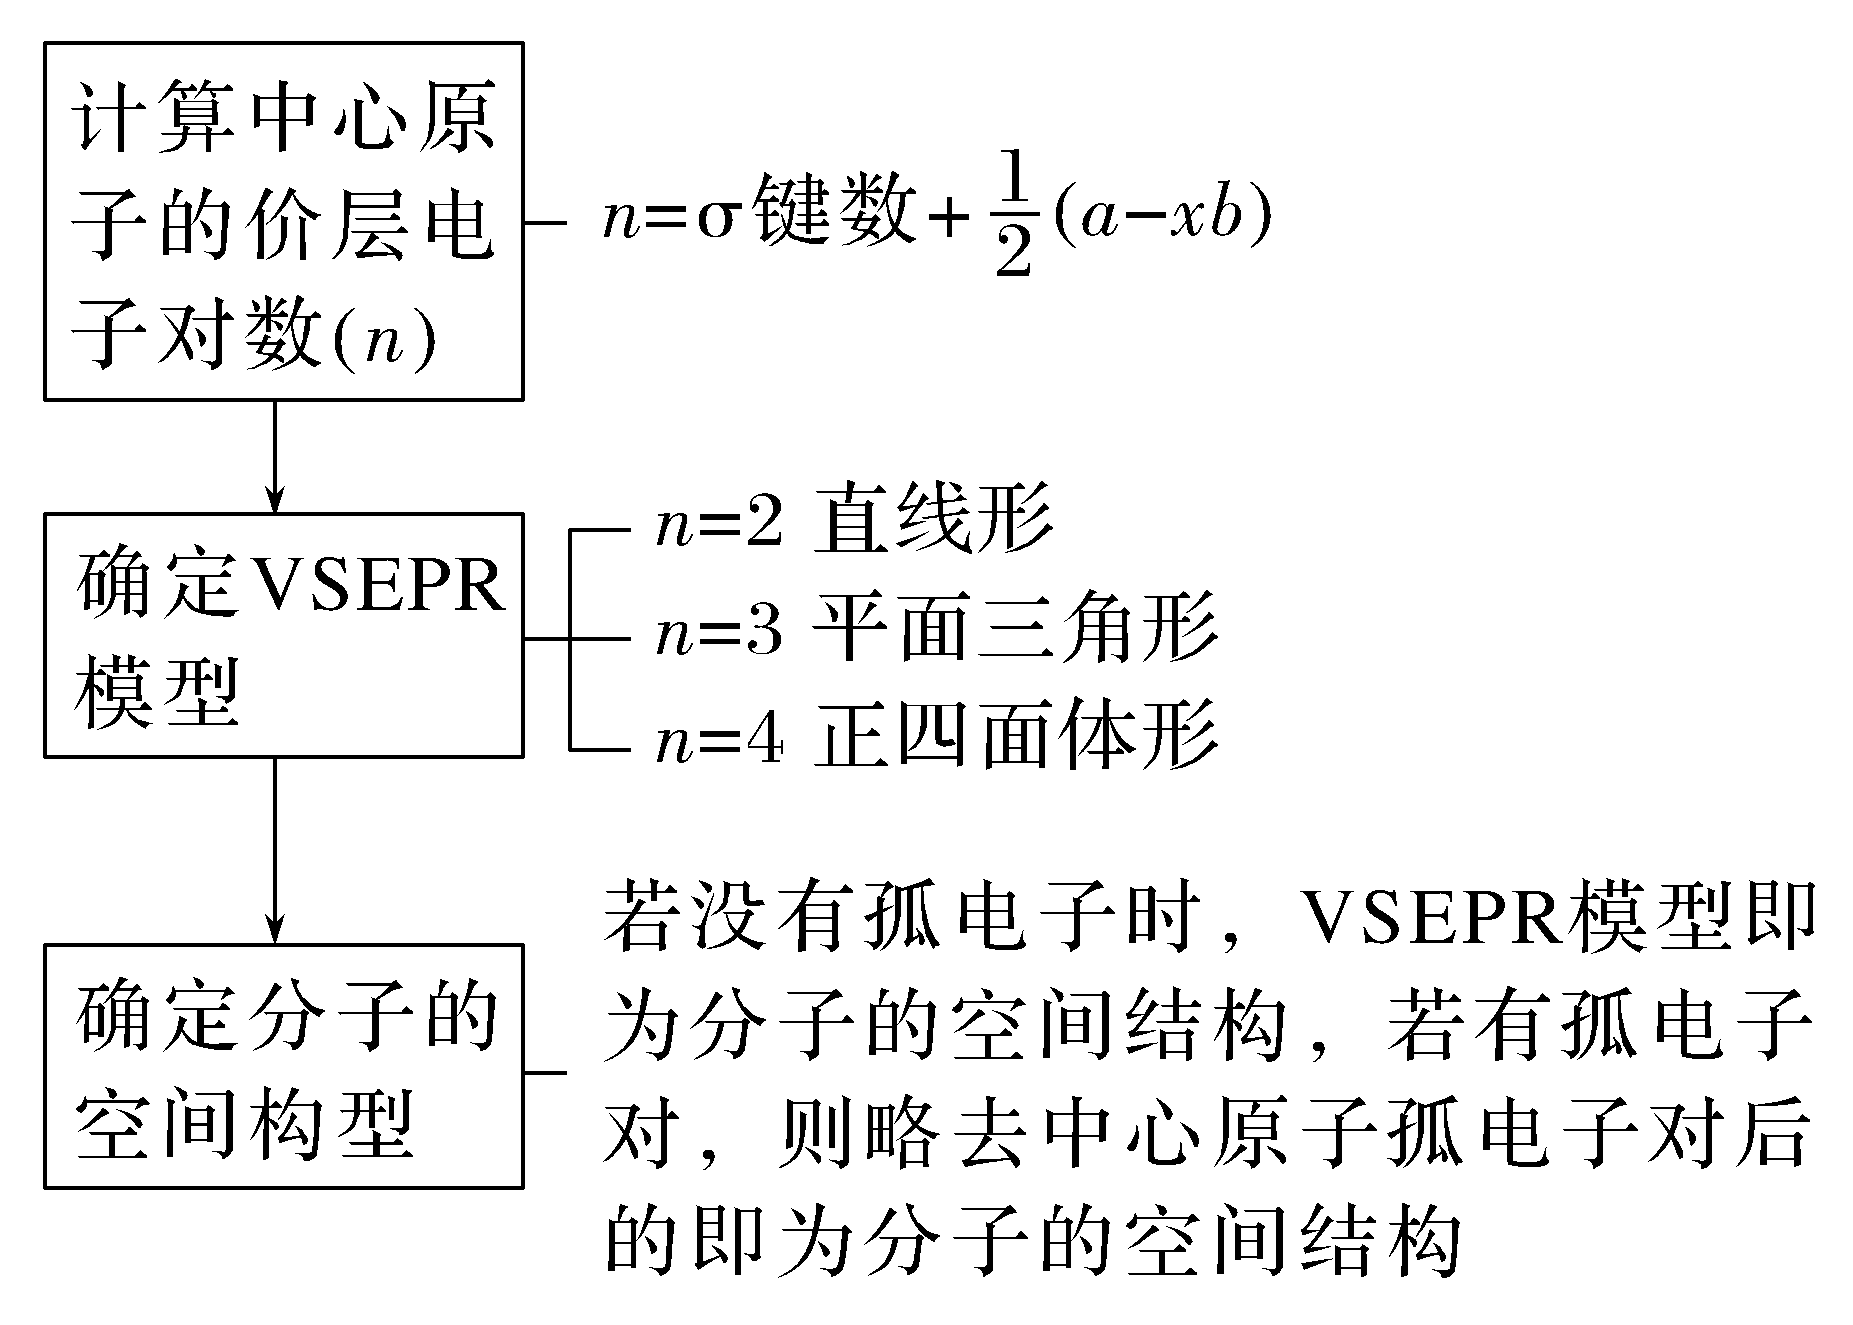
原流程的2/3/4域与略去孤对步骤完整保留。奇电子、特殊配位或更高域数不能机械套这张闭壳层表,更不能遇到小数就取整。
下表保留原六行全部实例;各原图依次列在表后,避免小图挤在窄表格。HgCl₂、BeCl₂、PbCl₂等按资料指定分子或局部中心模型使用,不推广到物质所有聚集态和配位环境。
| σ方向 | 孤对 | 域数 | 电子域模型 | 原子构型 | 原实例 | 图 |
|---|---|---|---|---|---|---|
| 2 | 0 | 2 | 直线 | 直线 | HgCl₂、BeCl₂、CO₂ | ① |
| 3 | 0 | 3 | 平面三角 | 平面三角 | BF₃、BCl₃ | ② |
| 2 | 1 | 3 | 平面三角 | V形 | SO₂、PbCl₂ | ③ |
| 4 | 0 | 4 | 正四面体 | 正四面体 | CH₄、CCl₄ | ④ |
| 3 | 1 | 4 | 正四面体 | 三角锥 | NH₃、NF₃ | ⑤ |
| 2 | 2 | 4 | 正四面体 | V形 | H₂O | ⑥ |


PH₃点式有3成键方向、1孤对,域数4、原子三角锥。HCHO的中心C有两C—H和一C=O方向,3域0孤,局部平面三角;π不另外增加域。


孤对通常影响实际键角。理想电子域排列只是模型,不保证所有具体分子角度精确等于理想值。
杂化描述同一个原子的部分原子轨道组合成定向轨道的模型。sp、sp²、sp³各用1个s加1、2、3个p,形成2、3、4个杂化轨道,数的是轨道,不是生成新的电子。
| 类型 | 组合 | 杂化轨道数 | 理想方向夹角 | 全用于σ的原实例 | 原子构型 |
|---|---|---|---|---|---|
| sp | 1个ns+1个np | 2 | 180° | BeCl₂ | 直线 |
| sp² | 1个ns+2个np | 3 | 120° | BF₃ | 平面三角 |
| sp³ | 1个ns+3个np | 4 | 109°28′ | CH₄ | 正四面体 |

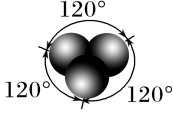

杂化轨道可用于σ,也可容纳孤对;相应未杂化p用于π。碳sp²留下1个p,sp留下2个p,分别可参与相应π重叠;不能说全部杂化轨道必须成σ,或说π由这些sp杂化轨道直接侧向重叠形成。杂化轨道数与σ/π分工
原有孤对表的共享格展开如下:
| 课堂杂化 | 中心原子旧主族 | 孤对数 | 原子构型 | 全部原实例 |
|---|---|---|---|---|
| sp² | ⅥA | 1 | V形 | SO₂ |
| sp³ | ⅤA | 1 | 三角锥 | NH₃、PCl₃、PH₃ |
| sp³ | ⅥA | 2 | V形 | H₂O、H₂S |
NH₃仍4个杂化轨道,3σ1孤;H₂O为2σ2孤。孤对不减少轨道总数。PH₃、PCl₃、H₂S的课堂sp³标签不保证实际角度精确109°28′,也不证明所有实际轨道贡献完全等效。杂化逐个中心判断,不给整个有机分子的全部原子一个标签;高域数和奇电子需另核模型。
课内先核原子总数相同、价电子总数相同,再核连接与成键模型。价电子账不是包含内层电子的总电子数;主族按相应价电子相加,阴离子加、阳离子减。过渡元素不能简化成只数最外层,须结合(n−1)d与ns等相应价层占据。
N₂和CO各2原子,价电子分别5+5=10、4+6=10,结合相应连接可类比直线与键型;内层电子可以不同,性质也并非完全相同。两个数字相同只是类比入口,不保证任意连接都同结构。IUPAC等电子体定义
下面将KB转录的两份知识表归并,保留全部独特微粒并按电子账拆组。结构按对应常见课堂模型,不把同一AB₄标签内不同电子数混为等电子。
| 原子数 | 价电子总数 | 组内实例 | 对应原结构口径 |
|---|---|---|---|
| 2 | 10 | CO、N₂、NO⁺、CN⁻、C₂²⁻ | 直线 |
| 2 | 14 | F₂、O₂²⁻、ClO⁻ | 直线;原表误混HCl,见下文 |
| 3 | 16 | CO₂、CS₂、N₂O、N₃⁻、SCN⁻、BeCl₂ | 直线 |
| 3 | 8 | H₂O、NH₂⁻、H₂S、H₂F⁺ | V形 |
| 3 | 18 | SO₂、O₃、NO₂⁻ | V形 |
| 4 | 24 | SO₃、CO₃²⁻、NO₃⁻、BF₃ | 平面三角 |
| 4 | 26 | PO₃³⁻、SO₃²⁻、ClO₃⁻、NCl₃、NF₃、PCl₃ | 三角锥 |
| 5 | 32 | CCl₄、SO₄²⁻、PO₄³⁻、ClO₄⁻、SiF₄ | 四面体 |
| 5 | 8 | BH₄⁻、CH₄、NH₄⁺、PH₄⁺ | 四面体 |
| 6 | 34 | C₂O₄²⁻、N₂O₄、B₂F₄ | 原A₂B₄实例格未单列结构,不凭两数补唯一构型 |
原第一表AB型也未单列空间结构;此处直线口径来自另一知识片与双原子连接,不冒称第一表已有该格。原第二表把HCl列入2原子14电子组,但HCl=1+7=8,应排除;F₂=7+7=14,O₂²⁻=6+6+2=14,ClO⁻=7+6+1=14,三者与HCl不同。其原分组错误明确保留在说明中,而不把错值当知识继续背。
| 微粒 | 价电子账 | 总数 |
|---|---|---|
| CCl₄ | 4+4×7 | 32 |
| SO₄²⁻ | 6+4×6+2 | 32 |
| PO₄³⁻ | 5+4×6+3 | 32 |
| ClO₄⁻ | 7+4×6+1 | 32 |
| BH₄⁻ | 3+4×1+1 | 8 |
| CH₄ | 4+4×1 | 8 |
| NH₄⁺ | 5+4×1−1 | 8 |
| PH₄⁺ | 5+4×1−1 | 8 |
两组都是5原子,32与8却不同,不能跨组互称等电子。原知识片“CO的π键中含1个配位键”按课内形式电子来源表示理解,不把电子来源记号当所有真实键唯一局域分配的证明;类比也不保证键能、极性与反应性全部相同。
流程为“定中心及连接→调整电荷→算孤对→加σ方向→写电子域模型→略去孤对写原子构型”。相同外围数量不保证域数相同;正电荷减电子,不能照搬负电荷加法。
题目
根据价层电子对互斥模型,判断下列分子或者离子的空间结构不是三角锥形的是( )
A.PCl₃ B.H₃O⁺
C.HCHO D.PH₃
解析
逐项把孤对L与σ方向分列:
四项中心都有3个σ方向。PCl₃、H₃O⁺、PH₃为3σ1孤4域,电子域四面体,原子三角锥;HCHO为3σ0孤3域,中心局部平面三角,故选C。C=O的π不增加方向。H₃O⁺的正电荷先减1,不可漏。
本题结论
C
题目
下列有关描述正确的是( )
A.NO₃⁻为V形微粒
B.ClO₃⁻的空间结构为平面三角形
C.NO₃⁻的价层电子对互斥模型、空间结构均为平面三角形
D.ClO₃⁻的价层电子对互斥模型、空间结构相同
解析
NO₃⁻:
所以电子域模型、离子原子构型均平面三角,A的V形错,C对。
ClO₃⁻:
电子域为四面体,原子构型三角锥,故B的平面与D的两者相同均错。虽同有3个O,调整后的中心电子账不同,不能只凭外围数类比。两者是离子,不在这里称极性或非极性“分子”。
本题结论
C
每次圈一个指定中心,把多键计为一个σ方向,再加孤对;在普通2/3/4域范围对应sp/sp²/sp³。随后找未杂化p与π,不把整分子全部σ键塞进一个中心。
题目
下列分子的空间结构可用sp²杂化轨道来解释的是( )
①BF₃ ②CH₂==CH₂ ③

④CH≡CH ⑤NH₃ ⑥CH₄
A.①②③ B.①⑤⑥ C.②③④ D.③⑤⑥
解析
①BF₃的B三σ0孤,3域sp²,平面三角。
②乙烯每个C各两C—H加一C—C方向,3域sp²,留一个p参与π;全分子虽有5条σ,不能都算给同一个C。
③原图为苯,每个C按三个局部σ方向和sp²判断,保留全部苯环及原交替双键画法,不给H也贴sp²标签。
④乙炔每C一C—H、一C—C方向,共2域sp,留下两个p参与π。⑤NH₃的N三σ加一孤,⑥CH₄的C四σ无孤,均4域sp³,但原子构型分别三角锥、四面体。
组合①②③,对应A。原题CH₂==CH₂按乙烯C=C连接理解,不从排印等号字符另加键。
本题结论
A
八电子数指定Lewis表示中原子周围的成键与非成键电子;电子域数的是方向和孤对。一个多键能占1域却含多对电子。“无孤对”“稳定”“某种形状”都不能自动证明每个原子八电子。
题目
下列描述正确的是( )
A.CO₂分子的空间结构为V形
B.ClO₃⁻的空间结构为平面三角形
C.SF₆中每个原子均满足最外层8电子稳定结构
D.SiF₄和SO₄²⁻的中心原子无孤电子对
解析
A:CO₂中心两σ方向0孤,2域直线,不是V形。
B:ClO₃⁻有
三σ加一孤,原子三角锥,不是平面三角。
C:SF₆指定Lewis六单键表示中,中心S周围6×2=12个成键电子,并非所有原子均8。每个F一键三孤可8,但外围满足不能替中心证明;12是该周电子计数,不推实际电荷归属,也不据此硬推某种d杂化或套sp³。
D:SiF₄中心四σ0孤;SO₄²⁻有
中心同样无孤对,D正确。“无孤对”不扩成任何Lewis表示下所有原子必8,仍须看结构。
本题结论
D
两σ1孤可为3域,课堂sp²;两σ2孤可为4域,课堂sp³,两者原子均V形。PCl₃、PH₃、H₃O⁺虽然都三σ,不能漏一孤而误归平面三角。孤对要先参与计数,再在写原子构型时略去其位置,不是从电子账删除。
题目
下列中心原子的杂化轨道类型和分子空间结构不正确的是( )
A.PCl₃中P原子为sp³杂化,三角锥形
B.中N原子为sp³杂化,正四面体形
C.H₂S中S原子为sp杂化,直线形
D.SO₂中S原子为sp²杂化,V形
解析
A的PCl₃:3+(5−3×1)/2=4域,一孤,课堂sp³、三角锥,正确。
B的NH₄⁺:4+(5−1−4×1)/2=4域,0孤,课堂sp³、正四面体,正确;电荷减1已计入。
C的H₂S:2+(6−2×1)/2=4域,两孤,课堂sp³、V形,不是sp/直线,故选C。
D的SO₂:2+(6−2×2)/2=3域,一孤,课堂sp²、V形,正确。SO₂与H₂S同为V形,不表示域数和杂化相同;这些模型也不保证PH₃等实际角度精确109°28′。
本题结论
C
闭壳层孤对数应为整数。若得到小数,先检查电荷、连接和外围贡献,再查是否奇电子。原知识NO₂例把(5−2×2)/2=0.5近似成1,从而粗判V形;这个0.5不是半个真实孤对,也不能靠近似把NO₂变成普通闭壳层三域一孤模型。
NO₂含未配对电子,不能由该近似推出精确键角、通用杂化或“任意小数都可取整”。NO₂未配对电子的说明
下题保留原题,不静默增补其条件;采用答案所需的模型范围见折叠解析。
题目
已知某XY₂分子属于V形分子,下列说法正确的是( )
A.X原子一定是sp²杂化
B.X原子一定为sp³杂化
C.X原子上一定存在孤电子对
D.VSEPR模型一定是平面三角形
解析
按原解析的普通闭壳层2/3/4域意图:若0孤且两σ方向,原子直线;1孤可3域sp²而V形,2孤可4域sp³而V形。因此A、B分别强断唯一杂化,均错;D强断电子域平面也错;在该范围内选C。
但题干未明说普通闭壳层。如果将NO₂等奇电子分子纳入,“V形一定有孤电子对”不是无条件通则。保原C须同时保留这一前提不足,不能把原0.5≈1当成真实新增一对电子,不将本题作为不限定模型的严格唯一判分证明。
本题结论
原答C,限普通闭壳层模型
原子数与价电子数缺一不可;阴离子加、阳离子减。CH₄与NH₄⁺均8价电子,不能与32价电子的SO₄²⁻只因同形就合组;HCl的1+7=8也不能混进14组。
再查连接和模型,不从两数相同推出键能、极性、全部反应性相同。源中“价电子就是最外层电子”的简式限相应主族口径,过渡元素另核价层;源中配位来源符号也不替代整个实际成键判断。
本章整合高中KB“分子结构与性质”9篇正文,8处原题出现归6道完整题;等电子体两片知识表归并保留全部独特微粒和计数,HCl原分组及AB₄混组作显式纠错。13张原图保留;闭壳层、局部中心、具体物态和理想角范围均注明。只读本次恢复KB和所注明概念外证,不声称转录所列原DOCX、清单、PDF或EQ字段已亲读。